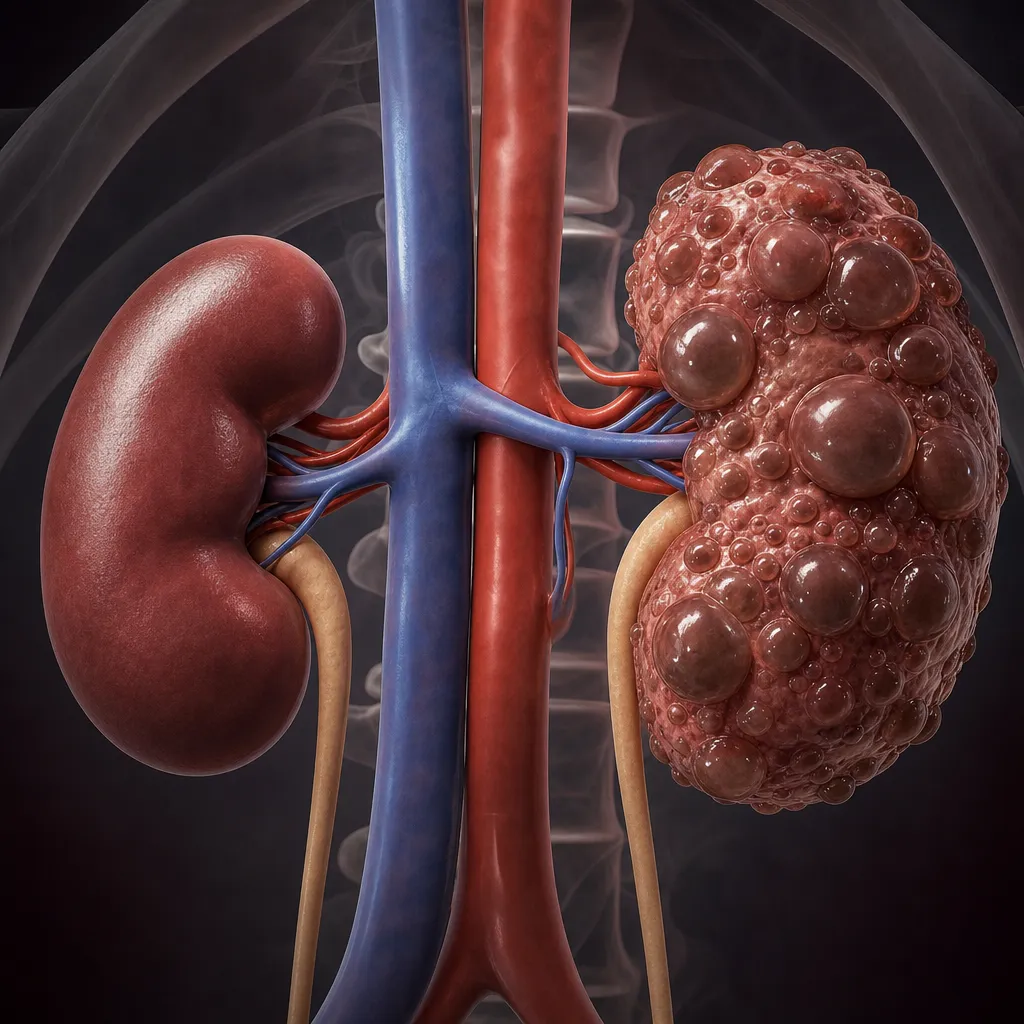
Wielotorbielowatość nerek to genetyczna choroba nerek, w której w miąższu tych narządów stopniowo rozwijają się liczne torbiele wypełnione płynem. Nie jest to pojedynczy objaw ani przypadkowe stwierdzenie w badaniu obrazowym, ale odrębna jednostka chorobowa, która może prowadzić do przewlekłej choroby nerek i niewydolności nerek. Najczęściej chodzi o autosomalną dominującą wielotorbielowatość nerek, ale istnieją też rzadsze postacie, w tym autosomalna recesywna wielotorbielowatość nerek. Choroba zwykle rozwija się latami, często początkowo skąpoobjawowo, dlatego rozpoznanie bywa stawiane dopiero po wykonaniu USG lub z powodu nadciśnienia tętniczego, bólu, krwiomoczu czy pogarszającej się funkcji nerek.
Czym jest wielotorbielowatość nerek?
Wielotorbielowatość nerek, nazywana też torbielowatością nerek lub policystyczną chorobą nerek (ang. polycystic kidney disease, PKD), należy do grupy chorób genetycznych. Dotyczy przede wszystkim nerek, ale może obejmować także inne narządy i układy, zwłaszcza wątrobę, naczynia krwionośne oraz serce.
Istotą choroby jest powstawanie mnogich torbieli, czyli patologicznych jam wypełnionych płynem, które z czasem powiększają objętość nerek i stopniowo uszkadzają ich prawidłowy miąższ. To ważne rozróżnienie: pojedyncza prosta torbiel nerki, często stwierdzana przypadkowo u osób starszych, zwykle nie oznacza wielotorbielowatości nerek. Tak samo sam ból pleców, krwiomocz czy nieprawidłowy wynik kreatyniny nie są równoznaczne z tą chorobą.
W praktyce klinicznej wyróżnia się przede wszystkim dwie główne postacie:
- autosomalną dominującą wielotorbielowatość nerek (ADPKD) – najczęstszą, zwykle ujawniającą się w wieku dorosłym, choć zmiany mogą być obecne wcześniej,
- autosomalną recesywną wielotorbielowatość nerek (ARPKD) – rzadszą, często rozpoznawaną już w życiu płodowym, noworodkowym lub dzieciństwie.
ADPKD jest jedną z najczęstszych dziedzicznych chorób nerek. Wiarygodne dane epidemiologiczne różnią się między populacjami i metodami liczenia, ale szacuje się, że dotyczy około 1 osoby na 1000–2500. ARPKD występuje zdecydowanie rzadziej.
Przyczyny i czynniki ryzyka
Bezpośrednią przyczyną wielotorbielowatości nerek są mutacje genetyczne. W ADPKD najczęściej dotyczą genów PKD1 i PKD2, a w ARPKD genu PKHD1. Geny te kodują białka uczestniczące między innymi w funkcjonowaniu rzęsek komórkowych, przekazywaniu sygnałów wewnątrzkomórkowych oraz utrzymaniu prawidłowej budowy kanalików nerkowych.
Mechanizm rozwoju choroby polega na zaburzeniu wzrostu i różnicowania komórek kanalików nerkowych, nieprawidłowym transporcie płynów oraz zmianach w szlakach sygnałowych regulujących proliferację komórek. W efekcie dochodzi do tworzenia torbieli, które z czasem rosną, uciskają sąsiedni miąższ i sprzyjają włóknieniu oraz pogarszaniu filtracji kłębuszkowej.
Czynnik ryzyka nie jest tym samym co przyczyna. W tej chorobie główną przyczyną jest mutacja genetyczna, natomiast czynniki ryzyka wpływają raczej na prawdopodobieństwo wystąpienia choroby w rodzinie lub na tempo jej progresji.
Niemodyfikowalne czynniki ryzyka:
- obciążenie rodzinne, zwłaszcza krewny pierwszego stopnia z ADPKD,
- odziedziczenie patogennego wariantu w genie PKD1, PKD2 lub innym rzadziej związanym z chorobą,
- typ mutacji – w niektórych rodzinach, zwłaszcza przy zmianach w PKD1, przebieg bywa cięższy,
- wiek – torbiele i powikłania narastają zwykle z czasem,
- postać recesywna ujawniająca się od okresu prenatalnego lub dzieciństwa.
Modyfikowalne czynniki związane z szybszą progresją lub większym ryzykiem powikłań:
- źle kontrolowane nadciśnienie tętnicze,
- palenie tytoniu,
- otyłość,
- nawracające zakażenia układu moczowego lub torbieli,
- niekorzystne działanie niektórych leków uszkadzających nerki,
- odwodnienie.
Dostępne dane sugerują też znaczenie czynników hormonalnych i metabolicznych, ale nie wszystkie zależności są jednoznacznie potwierdzone. Choroba nie jest zakaźna, nie przenosi się między ludźmi i nie wynika z „zakażenia torbielami”.
Objawy
Wielotorbielowatość nerek może przez długi czas nie dawać wyraźnych dolegliwości. U części osób pierwszym sygnałem jest dopiero nieprawidłowe ciśnienie tętnicze albo przypadkowy wynik USG jamy brzusznej. Podobne objawy mogą jednak występować w wielu innych chorobach nerek i dróg moczowych, dlatego same dolegliwości nie potwierdzają rozpoznania.
Typowe i częste objawy ADPKD:
- nadciśnienie tętnicze, często rozwijające się wcześnie,
- ból w okolicy lędźwiowej, boku lub brzucha,
- krwiomocz, czyli obecność krwi w moczu widoczna gołym okiem lub tylko w badaniu,
- uczucie pełności w jamie brzusznej, powiększenie obwodu brzucha,
- nawracające zakażenia układu moczowego,
- kamica nerkowa,
- stopniowe pogarszanie czynności nerek.
Mniej charakterystyczne lub późniejsze objawy:
- osłabienie, gorsza tolerancja wysiłku,
- nykturia, czyli częstsze oddawanie moczu w nocy,
- obrzęki w późniejszych stadiach przewlekłej choroby nerek,
- bóle głowy, czasem związane z nadciśnieniem, a rzadziej z tętniakiem wewnątrzczaszkowym,
- objawy ucisku dużych nerek lub torbieli wątroby.
W ARPKD obraz kliniczny zależy od wieku. U płodu i noworodka problemem mogą być małowodzie, ciężkie zaburzenia oddychania po urodzeniu i znaczne powiększenie nerek. U dzieci istotne bywają także powikłania wątrobowe oraz nadciśnienie wrotne.
Przebieg choroby
Przebieg wielotorbielowatości nerek jest zwykle przewlekły i postępujący, ale tempo zmian bywa bardzo różne. Nawet w tej samej rodzinie jedna osoba może przez wiele lat zachowywać dobrą funkcję nerek, a inna osiągnąć schyłkową niewydolność nerek znacznie wcześniej.
W ADPKD torbiele zwykle stopniowo rosną od młodej dorosłości, choć mogą być obecne wcześniej. Z czasem dochodzi do zwiększenia całkowitej objętości nerek, rozwoju nadciśnienia, pogorszenia filtracji i powikłań pozanerkowych. Współcześnie do oceny ryzyka progresji wykorzystuje się między innymi obrazowanie objętości nerek skorygowanej do wzrostu oraz tempo spadku eGFR, czyli szacowanego przesączania kłębuszkowego.
W ARPKD przebieg może być ciężki już od okresu okołoporodowego. U dzieci, które przeżyją najwcześniejszy okres, długoterminowe problemy dotyczą zarówno nerek, jak i wątroby.
Rozpoznanie
Rozpoznanie stawia się na podstawie całości obrazu klinicznego: wywiadu rodzinnego, badania lekarskiego, badań laboratoryjnych, badań obrazowych, a w wybranych sytuacjach także badań genetycznych. Nie ma jednego objawu ani pojedynczego badania laboratoryjnego, które samoistnie rozpoznaje wielotorbielowatość nerek.
Wywiad i badanie fizykalne pomagają ustalić:
- występowanie choroby u krewnych,
- obecność nadciśnienia, krwiomoczu, zakażeń, kamicy, bólu,
- objawy pozanerkowe, na przykład torbiele wątroby czy rodzinne tętniaki mózgowe.
Badania laboratoryjne zwykle obejmują:
- stężenie kreatyniny i ocenę eGFR,
- badanie ogólne moczu i ocenę białkomoczu lub albuminurii,
- badania przydatne do monitorowania powikłań przewlekłej choroby nerek.
Badania obrazowe są kluczowe. Najczęściej wykonuje się:
- USG nerek – podstawowe, szeroko dostępne, szczególnie przydatne u osób z dodatnim wywiadem rodzinnym,
- tomografię komputerową lub rezonans magnetyczny – dokładniejsze przy ocenie liczby torbieli, całkowitej objętości nerek, powikłań oraz przy niejasnym obrazie.
W praktyce stosuje się kryteria obrazowe zależne od wieku i obciążenia rodzinnego, zwłaszcza w ADPKD. Trzeba jednak pamiętać o ograniczeniach testów: u młodych osób, szczególnie z mutacją PKD2, USG może dać wynik fałszywie ujemny. Z kolei nieliczne torbiele u osób starszych nie muszą oznaczać choroby dziedzicznej.
Badania genetyczne nie są konieczne u każdego, ale mogą być pomocne, gdy:
- obraz radiologiczny jest niejednoznaczny,
- brakuje wywiadu rodzinnego,
- potrzebna jest ocena ryzyka rodzinnego,
- rozważa się kwalifikację dawcy nerki z rodziny,
- rozpoznania wymagają dzieci lub młodzi dorośli z wczesnymi zmianami.
Diagnostyka różnicowa obejmuje między innymi proste torbiele nerek, nabytą torbielowatość nerek u osób z przewlekłą chorobą nerek, stwardnienie guzowate, zespół von Hippla-Lindaua, nefronoftyzę i inne rzadsze choroby torbielowate.
Badania przesiewowe nie są zalecane dla całej populacji. Mogą być natomiast rozważane u osób z rodzin wysokiego ryzyka, po indywidualnej konsultacji medycznej i często również genetycznej.
Leczenie
Leczenie wielotorbielowatości nerek ma kilka celów: spowolnienie progresji choroby, kontrolę objawów i powikłań, ochronę funkcji nerek oraz przygotowanie do leczenia nerkozastępczego, gdy jest potrzebne. Wybór postępowania zależy od postaci choroby, wieku pacjenta, tempa progresji, chorób współistniejących, przeciwwskazań i decyzji zespołu medycznego.
Leczenie niefarmakologiczne i wspomagające obejmuje przede wszystkim:
- skuteczną kontrolę ciśnienia tętniczego,
- unikanie odwodnienia, jeśli nie ma przeciwwskazań,
- ograniczanie ekspozycji na czynniki uszkadzające nerki,
- utrzymanie prawidłowej masy ciała,
- zaprzestanie palenia tytoniu,
- racjonalne żywienie dostosowane do stadium przewlekłej choroby nerek.
Leczenie farmakologiczne może obejmować:
- leki przeciwnadciśnieniowe, najczęściej z grup zalecanych w przewlekłej chorobie nerek,
- leczenie przeciwbólowe dobrane ostrożnie z uwzględnieniem bezpieczeństwa nerek,
- antybiotyki w zakażeniach układu moczowego lub zakażeniach torbieli,
- leczenie kamicy nerkowej i innych powikłań.
U wybranych dorosłych z ADPKD i dużym ryzykiem szybkiej progresji stosuje się tolwaptan, lek wpływający na receptor wazopresyny. Badania randomizowane wykazały, że może spowalniać wzrost objętości nerek i pogarszanie funkcji nerek w odpowiednio dobranej grupie pacjentów. Terapia ta ma jednak ograniczenia: może powodować bardzo obfite oddawanie moczu, wzmożone pragnienie i wymaga regularnego monitorowania wątroby z powodu ryzyka uszkodzenia tego narządu.
Leczenie zabiegowe bywa potrzebne w szczególnych sytuacjach, na przykład przy:
- dużych, bolesnych torbielach wymagających odbarczenia,
- nawracających krwawieniach lub zakażeniach,
- bardzo dużych nerkach utrudniających codzienne funkcjonowanie lub przeszczepienie,
- powikłaniach kamicy.
W zaawansowanej niewydolności nerek stosuje się leczenie nerkozastępcze: dializoterapię albo przeszczepienie nerki. Przeszczep jest uznawaną metodą leczenia schyłkowej niewydolności nerek także u osób z wielotorbielowatością nerek.
Skuteczność i bezpieczeństwo terapii monitoruje się poprzez regularną ocenę ciśnienia tętniczego, stężenia kreatyniny, eGFR, badania moczu, obrazowanie nerek oraz kontrolę ewentualnych działań niepożądanych leków.
Powikłania
Powikłania wielotorbielowatości nerek mogą dotyczyć zarówno samych nerek, jak i innych narządów.
- Przewlekła choroba nerek i schyłkowa niewydolność nerek.
- Nadciśnienie tętnicze, często rozwijające się wcześnie.
- Zakażenia układu moczowego i zakażenia torbieli.
- Krwawienie do torbieli lub makroskopowy krwiomocz.
- Kamica nerkowa.
- Torbiele wątroby, częstsze zwłaszcza u dorosłych kobiet z ADPKD.
- Tętniaki wewnątrzczaszkowe i ryzyko krwawienia podpajęczynówkowego u części chorych, szczególnie przy dodatnim wywiadzie rodzinnym.
- Wady zastawek serca i inne niektóre manifestacje sercowo-naczyniowe.
- Powikłania ciążowe, zwłaszcza przy współistniejącym nadciśnieniu i upośledzeniu funkcji nerek.
W ARPKD ważne są także powikłania wątrobowe, w tym włóknienie wątroby i nadciśnienie wrotne.
Rokowanie
Rokowanie jest zróżnicowane. Na jego ocenę wpływają między innymi typ genetyczny, tempo wzrostu nerek, poziom ciśnienia tętniczego, wiek, obecność białkomoczu, przebyte powikłania oraz jakość kontroli nefrologicznej. U części osób czynność nerek przez wiele lat pozostaje dobra, u innych dochodzi do stopniowej progresji do schyłkowej niewydolności nerek.
Na jakość życia wpływają ból, zmęczenie, wieloletnia konieczność kontroli medycznej, lęk o rokowanie rodzinne oraz ograniczenia związane z przewlekłą chorobą nerek. U niektórych pacjentów choroba wpływa też na aktywność zawodową, sen i planowanie rodziny.
Najważniejsze informacje o wielotorbielowatości nerek
| Obszar | Najważniejsze informacje | Znaczenie kliniczne | Ważne zastrzeżenie |
|---|---|---|---|
| Charakter choroby | Wielotorbielowatość nerek jest chorobą genetyczną prowadzącą do rozwoju licznych torbieli w nerkach. | Wyjaśnia potrzebę długoterminowej opieki nefrologicznej i często rodzinnej oceny ryzyka. | Nie każda torbiel nerki oznacza wielotorbielowatość; pojedyncze torbiele proste są częste i zwykle mają inne znaczenie. |
| Główne postacie | Najczęstsza jest autosomalna dominująca postać ADPKD, rzadsza autosomalna recesywna ARPKD. | Postać choroby wpływa na wiek ujawnienia, przebieg, powikłania i poradnictwo genetyczne. | Brak rodzinnego wywiadu nie wyklucza choroby, ponieważ możliwe są nowe mutacje lub niepełne rozpoznanie w rodzinie. |
| Objawy | Częste są nadciśnienie, ból, krwiomocz, zakażenia, kamica i stopniowe upośledzenie funkcji nerek. | Wczesne wykrycie powikłań może spowolnić pogarszanie się stanu zdrowia. | Objawy te występują także w wielu innych chorobach, więc nie stanowią samodzielnego potwierdzenia rozpoznania. |
| Diagnostyka | Podstawą są wywiad rodzinny, badania laboratoryjne oraz obrazowanie, zwłaszcza USG, a czasem TK, MRI i badania genetyczne. | Pozwala to określić rozpoznanie, stopień zaawansowania i ryzyko progresji. | Wynik obrazowy zależy od wieku; u młodszych osób możliwe są wyniki fałszywie ujemne. |
| Leczenie | Leczenie obejmuje kontrolę ciśnienia, terapię powikłań, a u wybranych chorych tolwaptan; w niewydolności nerek dializy lub przeszczep. | Celem jest spowolnienie progresji i poprawa jakości życia. | Nie ma jednej terapii odpowiedniej dla wszystkich; decyzje zależą od indywidualnej oceny medycznej i przeciwwskazań. |
| Powikłania pozanerkowe | Mogą występować torbiele wątroby, tętniaki wewnątrzczaszkowe, wady zastawek oraz powikłania ciążowe. | W niektórych sytuacjach konieczna jest opieka wielospecjalistyczna. | Badania przesiewowe w kierunku tętniaków nie są wykonywane rutynowo u wszystkich i wymagają indywidualnej kwalifikacji. |
| Dziedziczenie | W ADPKD dziecko osoby chorej ma istotne ryzyko odziedziczenia wariantu chorobotwórczego. | Ma to znaczenie dla planowania rodziny, badań krewnych i poradnictwa genetycznego. | Ryzyko rodzinne wymaga omówienia z lekarzem lub genetykiem; nie należy wyciągać wniosków wyłącznie na podstawie pojedynczego przypadku w rodzinie. |
| Profilaktyka i monitoring | Nie da się zapobiec mutacji już odziedziczonej, ale można ograniczać ryzyko powikłań przez regularne kontrole, leczenie nadciśnienia i ochronę nerek. | Działania te mogą opóźniać progresję przewlekłej choroby nerek. | Styl życia wspiera leczenie, ale nie zastępuje opieki nefrologicznej ani terapii zaleconej przez lekarza. |
Profilaktyka i zmniejszanie ryzyka
Wielotorbielowatości nerek jako choroby genetycznej nie można zapobiec u osoby, która odziedziczyła patogenny wariant genu. Możliwa jest jednak profilaktyka wtórna, czyli ograniczanie ryzyka powikłań i spowalnianie progresji.
- Regularne pomiary i leczenie nadciśnienia tętniczego.
- Systematyczne kontrole nefrologiczne z oceną funkcji nerek i moczu.
- Unikanie odwodnienia, o ile lekarz nie zaleci inaczej.
- Ostrożność w stosowaniu leków potencjalnie nefrotoksycznych.
- Zaprzestanie palenia i dbałość o masę ciała.
- Szybka diagnostyka objawów zakażenia układu moczowego, kamicy lub krwiomoczu.
- Indywidualne poradnictwo genetyczne dla rodzin obciążonych chorobą.
U kobiet planujących ciążę i u ciężarnych z wielotorbielowatością nerek szczególne znaczenie ma ocena ciśnienia tętniczego, funkcji nerek i bezpieczeństwa stosowanych leków. U dzieci z podejrzeniem postaci recesywnej lub wczesnej postaci dominującej opieka powinna być prowadzona w ośrodku mającym doświadczenie w nefrologii dziecięcej.
Kiedy należy pilnie szukać pomocy medycznej?
Pilnej oceny medycznej wymagają między innymi:
- nagły, bardzo silny ból głowy, zwłaszcza z nudnościami, sztywnością karku, zaburzeniami widzenia lub świadomości,
- obfity krwiomocz, szczególnie z osłabieniem, zawrotami głowy lub zatrzymaniem odpływu moczu,
- wysoka gorączka z bólem okolicy lędźwiowej lub brzucha, co może sugerować zakażenie nerki albo torbieli,
- gwałtownie nasilający się ból brzucha lub boku,
- wyraźne zmniejszenie ilości oddawanego moczu, narastające obrzęki lub objawy mocznicy,
- uogólnione złe samopoczucie z bardzo wysokim ciśnieniem tętniczym.
Jeśli występują objawy bezpośredniego zagrożenia życia, takie jak utrata przytomności, ciężka duszność czy objawy udaru, konieczne jest pilne wezwanie pomocy medycznej.
Mity i nieporozumienia
Mit: każda torbiel w nerce to wielotorbielowatość nerek.
Fakt: pojedyncze lub nieliczne torbiele proste są częste, zwłaszcza z wiekiem, i zwykle oznaczają coś innego.
Mit: skoro choroba jest genetyczna, nic nie da się zrobić.
Fakt: nie można usunąć samej przyczyny genetycznej rutynowym leczeniem, ale można ograniczać powikłania, kontrolować ciśnienie, monitorować funkcję nerek i u części chorych spowalniać progresję.
Mit: brak objawów oznacza brak choroby.
Fakt: przez wiele lat choroba może przebiegać skąpoobjawowo, dlatego u osób z obciążonym wywiadem rodzinnym znaczenie ma odpowiednio zaplanowana diagnostyka.
Mit: dializy oznaczają niepowodzenie leczenia.
Fakt: dializoterapia i przeszczepienie nerki są uznanymi metodami leczenia schyłkowej niewydolności nerek, również w przebiegu wielotorbielowatości.
Mit: dieta lub suplementy mogą wyleczyć torbiele.
Fakt: nie ma wiarygodnych dowodów, że suplementy, zioła czy niesprawdzone diety usuwają torbiele lub leczą chorobę. Mogą natomiast wchodzić w interakcje z lekami lub szkodzić nerkom.
Co wiadomo, a czego nadal nie wiadomo?
Dobrze potwierdzone jest, że wielotorbielowatość nerek ma podłoże genetyczne, a kontrola ciśnienia tętniczego i nowoczesne monitorowanie nefrologiczne poprawiają wyniki leczenia. Również skuteczność tolwaptanu w wybranej grupie dorosłych z szybko postępującą ADPKD została potwierdzona w badaniach klinicznych.
Nadal jednak nie wiadomo jednoznacznie, dlaczego tempo progresji tak bardzo różni się między pacjentami o podobnym tle genetycznym. Trwają badania nad kolejnymi terapiami ukierunkowanymi na wzrost torbieli, stan zapalny, metabolizm komórkowy i mechanizmy włóknienia. Część obiecujących wyników pochodzi na razie z badań przedklinicznych albo z małych badań u ludzi, więc nie można ich traktować jako dowodu skuteczności rutynowego leczenia.
Czy wielotorbielowatość nerek jest chorobą dziedziczną?
Tak. Najczęstsza postać, autosomalna dominująca wielotorbielowatość nerek, jest chorobą dziedziczną. Oznacza to istotne ryzyko rodzinne, ale dokładna ocena wymaga wywiadu, a czasem badań genetycznych i poradnictwa genetycznego.
Czy wielotorbielowatość nerek zawsze prowadzi do dializ?
Nie zawsze. U części osób czynność nerek pozostaje dobra przez wiele lat, a tempo progresji bywa wolne. U innych dochodzi do schyłkowej niewydolności nerek i wtedy potrzebne są dializy lub przeszczepienie.
Czy można mieć wielotorbielowatość nerek bez objawów?
Tak. Choroba często przez długi czas przebiega skąpoobjawowo lub bezobjawowo. Dlatego rozpoznanie bywa stawiane przypadkowo albo podczas oceny rodzinnego ryzyka choroby.
Czy wielotorbielowatość nerek to to samo co pojedyncza torbiel nerki?
Nie. Pojedyncza prosta torbiel nerki jest częstym znaleziskiem obrazowym i sama w sobie zwykle nie oznacza wielotorbielowatości. Do rozpoznania choroby potrzebny jest odpowiedni obraz kliniczny i obrazowy.
Jakie badanie najczęściej wykrywa wielotorbielowatość nerek?
Najczęściej pierwszym badaniem jest USG nerek. W zależności od sytuacji klinicznej lekarz może zlecić także tomografię komputerową, rezonans magnetyczny i badania genetyczne.
Czy osoby z wielotorbielowatością nerek powinny badać mózg pod kątem tętniaków?
Nie u wszystkich wykonuje się takie badania rutynowo. Ich zasadność zależy między innymi od obciążonego wywiadu rodzinnego, planowanych zabiegów, zawodu lub wcześniejszych objawów. Decyzja wymaga indywidualnej oceny medycznej.
Czy da się wyleczyć wielotorbielowatość nerek?
Obecnie nie ma standardowej terapii, która usuwałaby genetyczną przyczynę choroby i prowadziła do pełnego wyleczenia. Można jednak skutecznie leczyć powikłania, spowalniać progresję u części pacjentów i stosować leczenie nerkozastępcze, gdy staje się konieczne.
Czy dzieci osób chorych muszą mieć od razu objawy?
Nie. W ADPKD objawy mogą pojawić się dopiero w dorosłości, choć torbiele czasem rozwijają się wcześniej. Kwestia badań u dzieci z rodzin obciążonych chorobą wymaga indywidualnej rozmowy z lekarzem, ponieważ decyzja zależy od wieku, potencjalnych korzyści i konsekwencji rozpoznania.