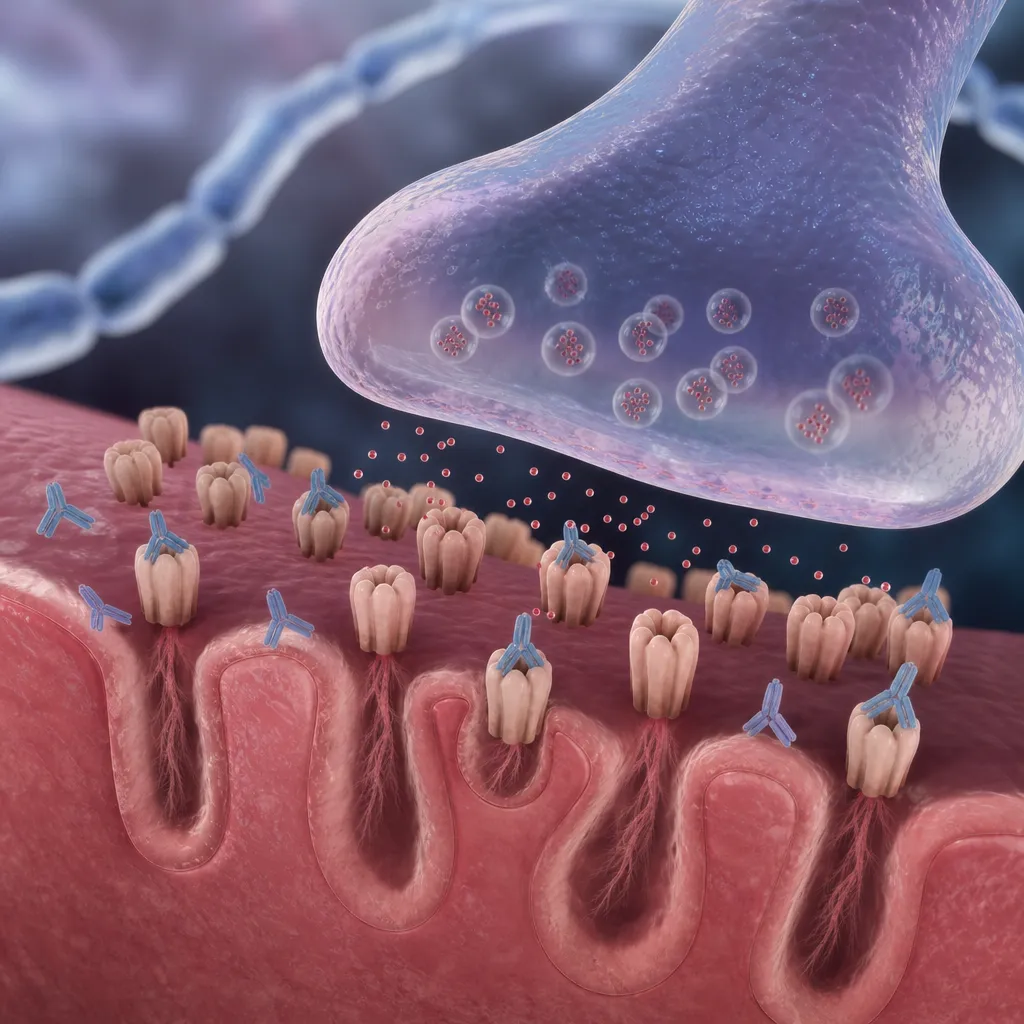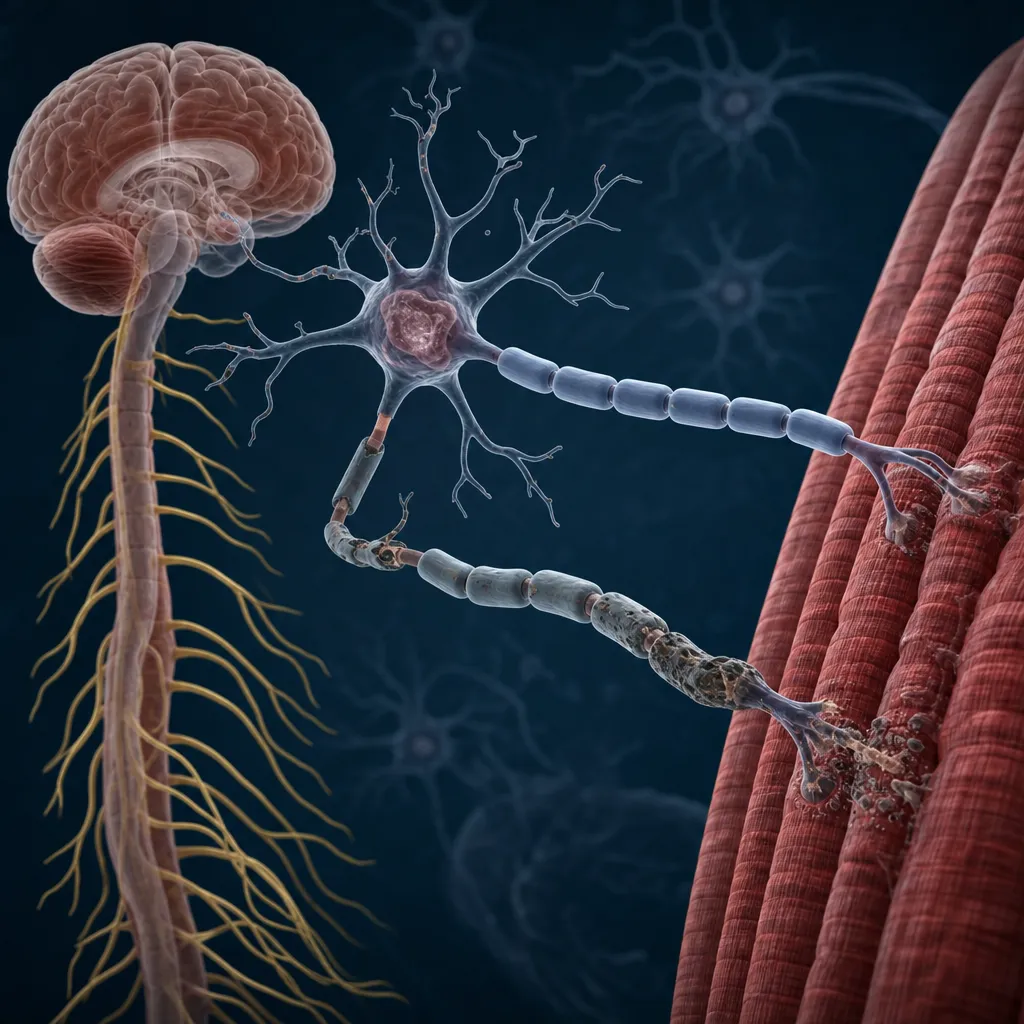
Stwardnienie zanikowe boczne to ciężka, postępująca choroba neurologiczna uszkadzająca neurony ruchowe, czyli komórki nerwowe sterujące pracą mięśni. Prowadzi przede wszystkim do narastającego osłabienia, zaniku mięśni, zaburzeń mowy, połykania i oddychania, ale nie jest chorobą zakaźną i zwykle nie wynika z jednego uchwytnego czynnika. W literaturze i starszej dokumentacji można spotkać także nazwę amyotroficzne stwardnienie boczne lub skrót ALS od angielskiego amyotrophic lateral sclerosis. Artykuł ma charakter edukacyjny i nie zastępuje badania lekarskiego, ponieważ podobne objawy mogą występować również w wielu innych chorobach układu nerwowego i mięśniowego.
Czym jest stwardnienie zanikowe boczne?
Stwardnienie zanikowe boczne należy do grupy chorób neuronu ruchowego. Jest to choroba neurologiczna, neurozwyrodnieniowa i najczęściej postępująca. Dotyczy zarówno górnego neuronu ruchowego, czyli dróg nerwowych biegnących z mózgu do rdzenia kręgowego, jak i dolnego neuronu ruchowego, czyli komórek nerwowych w pniu mózgu i rdzeniu kręgowym, które bezpośrednio pobudzają mięśnie.
Uszkodzenie tych struktur powoduje, że mięśnie stopniowo słabną i zanikają. Chory może mieć trudność z chodzeniem, używaniem rąk, mówieniem, połykaniem, a z czasem także z oddychaniem. U części osób dołączają się zaburzenia funkcji poznawczych i zachowania, niekiedy spełniające kryteria otępienia czołowo-skroniowego. Oznacza to, że ALS nie jest wyłącznie „chorobą mięśni” — podstawowy problem dotyczy układu nerwowego.
Najczęściej choroba zaczyna się w wieku dorosłym, zwykle między 50. a 70. rokiem życia, choć może wystąpić wcześniej lub później. W populacji ogólnej jest chorobą rzadką. Dane epidemiologiczne różnią się między regionami i metodami rejestracji, ale roczna zapadalność w wielu krajach europejskich i Ameryce Północnej wynosi w przybliżeniu 1–3 przypadki na 100 tysięcy osób, a chorobowość kilka przypadków na 100 tysięcy.
Stwardnienie zanikowe boczne nie jest tym samym co pojedynczy objaw, na przykład drżenie mięśnia, skurcz łydki czy osłabienie chwytu. Takie dolegliwości są nieswoiste i mogą wynikać z wielu przyczyn, od łagodnych przeciążeń po inne choroby neurologiczne, metaboliczne lub ortopedyczne.
Przyczyny i czynniki ryzyka
W większości przypadków nie udaje się wskazać jednej bezpośredniej przyczyny ALS. Mówi się wtedy o postaci sporadycznej. Około 5–10% przypadków ma charakter rodzinny, związany z wariantami genetycznymi zwiększającymi ryzyko choroby. Najczęściej opisywane są zmiany w genach takich jak C9orf72, SOD1, TARDBP i FUS, ale lista genów związanych z ALS jest dłuższa.
Mechanizm rozwoju choroby jest złożony. Aktualna wiedza wskazuje między innymi na udział zaburzeń gospodarki białkowej w neuronach, stresu oksydacyjnego, nadmiernego pobudzenia komórek nerwowych przez glutaminian, nieprawidłowej pracy mitochondriów, zaburzeń transportu wewnątrzkomórkowego, stanu zapalnego w układzie nerwowym oraz podatności genetycznej. Nie oznacza to jednak, że każdy z tych mechanizmów ma takie samo znaczenie u wszystkich chorych.
Ważne jest rozróżnienie pomiędzy czynnikiem ryzyka a bezpośrednią przyczyną. Czynnik ryzyka może zwiększać prawdopodobieństwo zachorowania w badaniach populacyjnych, ale sam nie jest dowodem, że to on wywołał chorobę u konkretnej osoby.
Najważniejsze czynniki ryzyka
- Niemodyfikowalne: starszy wiek, płeć męska w niektórych analizach, dodatni wywiad rodzinny, obecność określonych wariantów genetycznych.
- Prawdopodobnie modyfikowalne lub środowiskowe: palenie tytoniu, narażenie zawodowe na niektóre toksyny lub metale ciężkie, urazy, intensywna ekspozycja na określone czynniki środowiskowe — jednak dla wielu z tych zależności dowody są ograniczone lub niespójne.
- Choroby współistniejące i kontekst kliniczny: niektóre postacie otępienia czołowo-skroniowego mają częściowo wspólne podłoże z ALS.
Nie ma wiarygodnych dowodów, że pojedyncza dieta, suplement czy styl życia samodzielnie wywołują albo zapobiegają stwardnieniu zanikowemu bocznemu. Doniesienia o związku z aktywnością fizyczną wyczynową pozostają niejednoznaczne i nie pozwalają na proste wnioski przyczynowe.
Objawy
Objawy stwardnienia zanikowego bocznego zależą od tego, które grupy neuronów ruchowych są uszkadzane najwcześniej. Początek bywa skryty, a dolegliwości początkowo mogą wydawać się mało charakterystyczne. Choroba zwykle rozwija się stopniowo, w ciągu miesięcy.
Wczesne objawy mogą obejmować:
- osłabienie jednej ręki, trudność w zapinaniu guzików, pisaniu, chwytaniu przedmiotów,
- potykanie się, opadanie stopy, szybsze męczenie się podczas chodzenia,
- skurcze mięśni i drżenia pęczkowe, czyli drobne widoczne „falowanie” mięśnia pod skórą,
- niewyraźną mowę, chrypkę, zmianę barwy głosu,
- krztuszenie się podczas jedzenia lub picia.
Objawy typowe w miarę postępu to:
- narastający zanik mięśni,
- spastyczność, czyli zwiększone napięcie mięśniowe,
- wygórowane odruchy,
- trudności z chodzeniem i utrzymaniem równowagi,
- dysartria, czyli zaburzenia artykulacji mowy,
- dysfagia, czyli zaburzenia połykania,
- duszność wysiłkowa, później także spoczynkowa lub nocna.
Mniej charakterystyczne, ale możliwe są zmiany nastroju, napady nieadekwatnego śmiechu lub płaczu, bezsenność, utrata masy ciała, zaparcia, ból związany z unieruchomieniem oraz zaburzenia funkcji wykonawczych. U części chorych pojawiają się cechy otępienia czołowo-skroniowego. Z kolei czucie powierzchowne, ruchy gałek ocznych i funkcja zwieraczy często długo pozostają względnie zachowane, choć nie jest to reguła absolutna.
ALS zazwyczaj nie przebiega bezobjawowo, ale faza wczesna może być skąpoobjawowa. Podobne objawy mogą dawać między innymi neuropatie, miastenia, wieloogniskowa neuropatia ruchowa, choroby mięśni, zmiany zwyrodnieniowe kręgosłupa uciskające korzenie nerwowe, niedobór witaminy B12, choroby tarczycy czy stwardnienie rozsiane. Dlatego sam opis objawów nie wystarcza do rozpoznania.
Przebieg choroby
Stwardnienie zanikowe boczne ma najczęściej przebieg przewlekły i postępujący. Nie jest to choroba nawrotowa z typowymi okresami całkowitej remisji. Tempo progresji bywa jednak bardzo zróżnicowane: u części osób pogorszenie następuje szybciej, u innych wolniej.
W praktyce klinicznej opisuje się różne postacie początku choroby:
- postać kończynowa — zaczyna się osłabieniem ręki lub nogi,
- postać opuszkowa — zaczyna się zaburzeniami mowy i połykania,
- rzadziej postać z dominującą niewydolnością oddechową lub uogólnioną sztywnością.
Postać opuszkowa częściej wiąże się z szybszym pogorszeniem odżywienia i większym ryzykiem zachłyśnięcia. Na rokowanie wpływają też wiek zachorowania, stan oddechowy, stopień utraty masy ciała, szybkość narastania niesprawności oraz obecność zaburzeń poznawczych.
Rozpoznanie
Rozpoznanie ALS stawia się na podstawie całości obrazu klinicznego oraz badań dodatkowych. Nie istnieje jedno pojedyncze badanie krwi czy jedno badanie obrazowe, które samo potwierdzałoby chorobę. Kluczowe znaczenie mają wywiad, badanie neurologiczne oraz badania wykluczające inne przyczyny objawów.
W badaniu neurologicznym lekarz ocenia cechy uszkodzenia górnego i dolnego neuronu ruchowego. Pomocne są elektromiografia i badanie przewodnictwa nerwowego, które pozwalają wykazać odnerwienie i ocenić, czy obraz pasuje do choroby neuronu ruchowego. Zwykle wykonuje się także rezonans magnetyczny mózgu i/lub rdzenia kręgowego, głównie po to, by wykluczyć inne schorzenia, na przykład ucisk na rdzeń lub zmiany demielinizacyjne.
Badania laboratoryjne mają znaczenie przede wszystkim w diagnostyce różnicowej. Mogą obejmować między innymi morfologię, parametry tarczycowe, poziom witaminy B12, kinazę kreatynową, badania immunologiczne lub zakaźne, zależnie od obrazu klinicznego. U wybranych chorych rozważa się badania genetyczne, zwłaszcza przy dodatnim wywiadzie rodzinnym lub nietypowym początku choroby.
W praktyce używa się kryteriów diagnostycznych, które porządkują rozpoznanie i klasyfikację zaawansowania cech choroby neuronu ruchowego. Zalecenia mogą różnić się między ośrodkami i krajami, a ich rola jest największa w neurologii specjalistycznej oraz badaniach klinicznych.
Badania mają ograniczenia. Elektromiografia we wczesnej fazie może nie wychwycić wszystkich zmian, a niektóre schorzenia mogą częściowo przypominać ALS. Zdarzają się wyniki fałszywie ujemne na początku choroby i obrazy niejednoznaczne, dlatego czasem potrzebna jest obserwacja w czasie. Nie prowadzi się badań przesiewowych w populacji ogólnej. W rodzinach obciążonych genetycznie decyzja o testach wymaga specjalistycznego poradnictwa.
Leczenie
Obecnie nie ma terapii, która u większości chorych prowadziłaby do całkowitego i trwałego wyleczenia stwardnienia zanikowego bocznego. Leczenie ma na celu spowolnienie progresji, łagodzenie objawów, utrzymanie sprawności oraz możliwie długie zachowanie dobrej jakości życia.
Wytyczne towarzystw neurologicznych zalecają opiekę wielodyscyplinarną, obejmującą neurologa, fizjoterapeutę, logopedę, dietetyka, specjalistę medycyny paliatywnej, psychologa, a często także pulmonologa i gastroenterologa. Taki model opieki wiąże się z lepszą kontrolą objawów i może poprawiać rokowanie funkcjonalne.
Leczenie farmakologiczne obejmuje leki modyfikujące przebieg choroby oraz szeroką grupę leków objawowych. W wielu krajach podstawą leczenia przyczynowo ukierunkowanego pozostaje ryluzol, który może wydłużać przeżycie lub opóźniać pewne etapy progresji, choć jego efekt nie jest spektakularny. W części systemów ochrony zdrowia dostępne są także inne terapie, na przykład edarawon u wybranych chorych, a w określonych mutacjach genetycznych rozwijane są leczenia celowane. Ich zastosowanie zależy od wskazań rejestracyjnych, dostępności, przeciwwskazań i indywidualnej oceny medycznej.
Leczenie objawowe może dotyczyć spastyczności, bolesnych kurczów, ślinotoku, chwiejności emocjonalnej, duszności, zaburzeń snu, depresji, lęku czy zaparć. Celem nie jest „zastąpienie” leczenia podstawowego, lecz zmniejszenie obciążenia objawami.
Rehabilitacja i zaopatrzenie ortopedyczne pomagają utrzymać maksymalną możliwą samodzielność. Ćwiczenia powinny być dostosowane do wydolności chorego — nadmierne przeciążanie mięśni nie jest zalecane. Znaczenie ma także terapia mowy, dobór metod komunikacji alternatywnej oraz wczesne planowanie wsparcia oddechowego.
Wsparcie żywieniowe jest bardzo ważne, ponieważ utrata masy ciała pogarsza rokowanie. Jeżeli połykanie staje się niebezpieczne lub niewystarczające, można rozważyć żywienie dojelitowe przez gastrostomię. Decyzja zależy od stanu oddechowego, odżywienia i preferencji chorego.
W przypadku osłabienia mięśni oddechowych stosuje się monitorowanie funkcji oddechowej i, gdy są wskazania, nieinwazyjną wentylację mechaniczną. U wielu pacjentów poprawia ona komfort życia, sen i może wydłużać przeżycie. W bardziej zaawansowanych stadiach omawia się także zakres opieki paliatywnej oraz indywidualne cele leczenia.
Skuteczność i bezpieczeństwo terapii monitoruje się przez regularną ocenę stanu neurologicznego, funkcji oddechowej, odżywienia, masy ciała, tolerancji leków i poziomu samodzielności. Wybór postępowania zależy od postaci choroby, szybkości progresji, chorób współistniejących i decyzji pacjenta oraz zespołu medycznego.
Powikłania i rokowanie
Najpoważniejsze powikłania ALS wynikają z postępującego osłabienia mięśni oddechowych i opuszkowych. Należą do nich niewydolność oddechowa, zachłystowe zapalenie płuc, ciężkie niedożywienie i odwodnienie. Częste są także upadki, przykurcze, odleżyny, przewlekły ból związany z unieruchomieniem, zaburzenia snu oraz wtórne problemy psychiczne, takie jak lęk i depresja.
Rokowanie jest zróżnicowane. Mediana przeżycia od wystąpienia objawów wynosi w wielu analizach około 2–5 lat, ale są to dane populacyjne i nie pozwalają przewidzieć przebiegu u konkretnej osoby. Część chorych żyje znacznie krócej, część istotnie dłużej. Korzystniej rokować mogą młodszy wiek zachorowania, wolniejsza progresja, lepszy stan oddechowy na początku i postać kończynowa. Niekorzystnymi czynnikami bywają szybka utrata sprawności, wyraźna utrata masy ciała i początek opuszkowy.
Choroba silnie wpływa na jakość życia, możliwość pracy zawodowej, samodzielność, komunikację i relacje rodzinne. Wymaga to nie tylko leczenia neurologicznego, ale również długofalowego wsparcia psychologicznego, socjalnego i opiekuńczego.
Najważniejsze informacje o stwardnieniu zanikowym bocznym
| Obszar | Najważniejsze informacje | Znaczenie kliniczne | Ważne zastrzeżenie |
|---|---|---|---|
| Definicja | Stwardnienie zanikowe boczne, czyli ALS, to postępująca choroba neuronu ruchowego uszkadzająca górny i dolny neuron ruchowy. | Prowadzi do osłabienia i zaniku mięśni, zaburzeń mowy, połykania i oddychania. | Nie jest chorobą zakaźną ani prostą „chorobą mięśni”. |
| Przyczyny | Większość przypadków jest sporadyczna, a 5–10% ma tło rodzinne i genetyczne. | Wywiad rodzinny może wpływać na decyzję o poradnictwie i testach genetycznych. | Czynnik ryzyka nie jest równoznaczny z bezpośrednią przyczyną u konkretnej osoby. |
| Objawy | Typowe są osłabienie kończyn, zanik mięśni, drżenia pęczkowe, spastyczność, zaburzenia mowy i połykania. | Wymagają oceny neurologicznej i monitorowania funkcji oddechowej oraz odżywienia. | Pojedynczy objaw, na przykład skurcz mięśnia, nie potwierdza ALS. |
| Rozpoznanie | Opiera się na badaniu neurologicznym, EMG, badaniach obrazowych i wykluczaniu innych chorób. | Wczesne i prawidłowe rozpoznanie pozwala szybciej wdrożyć leczenie i opiekę wielospecjalistyczną. | Nie istnieje jeden test, który samodzielnie rozstrzyga rozpoznanie w każdym przypadku. |
| Leczenie | Stosuje się leki spowalniające przebieg, leczenie objawowe, rehabilitację, wsparcie żywieniowe i oddechowe. | Celem jest wydłużenie przeżycia, poprawa komfortu i utrzymanie jak największej samodzielności. | Dobór terapii zależy od stanu chorego, dostępności metod i decyzji zespołu medycznego. |
| Powikłania | Najgroźniejsze są niewydolność oddechowa, zachłystowe zapalenie płuc i niedożywienie. | Regularne kontrole mogą wcześniej wykryć moment, gdy potrzebne jest dodatkowe wsparcie. | Brak duszności w spoczynku nie wyklucza osłabienia mięśni oddechowych, zwłaszcza nocą. |
| Rokowanie | Przebieg jest bardzo zróżnicowany, ale choroba ma zwykle charakter postępujący. | Plan leczenia i opieki powinien być aktualizowany wraz ze zmianą potrzeb chorego. | Dane statystyczne dotyczą populacji i nie przewidują dokładnie przebiegu u pojedynczej osoby. |
| Profilaktyka | Nie ma pewnej metody zapobiegania ALS w populacji ogólnej. | Znaczenie mają unikanie palenia i ograniczanie ekspozycji zawodowej na szkodliwe czynniki, jeśli to możliwe. | Takie działania mogą zmniejszać ryzyko ogólne, ale nie dają gwarancji ochrony przed chorobą. |
Profilaktyka i zmniejszanie ryzyka
Nie istnieje skuteczna i potwierdzona metoda, która w populacji ogólnej zapobiegałaby stwardnieniu zanikowemu bocznemu. Oznacza to, że profilaktyka pierwotna jest ograniczona. Na podstawie dostępnych danych rozsądne jest unikanie palenia tytoniu oraz przestrzeganie zasad bezpieczeństwa pracy przy narażeniu na potencjalnie szkodliwe substancje chemiczne czy metale ciężkie, ale nie można obiecać, że takie działania zapobiegną ALS.
Profilaktyka wtórna, czyli wczesne wykrywanie problemów u osoby już chorej, ma duże znaczenie praktyczne. Obejmuje regularną ocenę oddychania, stanu odżywienia, połykania, mowy, sprawności ruchowej i nastroju. U rodzin z potwierdzonym dziedzicznym ALS postępowanie powinno obejmować poradnictwo genetyczne. Badania przesiewowe w populacji ogólnej nie są zalecane.
W ciąży, u dzieci i u osób bardzo starszych choroba występuje rzadko, a diagnostyka oraz decyzje terapeutyczne wymagają szczególnie indywidualnego podejścia. U seniorów większe znaczenie mogą mieć choroby współistniejące, kruchość organizmu i ryzyko działań niepożądanych leczenia wspomagającego.
Kiedy należy pilnie szukać pomocy medycznej?
Pilna ocena medyczna jest potrzebna, jeśli pojawiają się objawy mogące świadczyć o pogorszeniu funkcji oddechowej lub ryzyku zachłyśnięcia. Do sygnałów alarmowych należą:
- narastająca duszność, zwłaszcza w spoczynku lub w nocy,
- uczucie braku powietrza po położeniu się, poranne bóle głowy i nadmierna senność dzienna mogące sugerować nocną hipowentylację,
- częste krztuszenie się, epizody zachłyśnięcia lub niemożność bezpiecznego połykania płynów,
- gwałtowne osłabienie uniemożliwiające wstanie, chodzenie lub użycie rąk,
- objawy infekcji dróg oddechowych z dusznością i osłabionym odkrztuszaniem.
Jeżeli wystąpi ciężka duszność, sinienie, zaburzenia świadomości lub utrata przytomności, konieczne jest pilne wezwanie pomocy medycznej. Objawy takie mogą oznaczać stan bezpośredniego zagrożenia życia.
Co wiadomo, a czego nadal nie wiadomo?
Wiadomo, że ALS jest chorobą neurozwyrodnieniową o złożonym podłożu biologicznym i że część przypadków ma wyraźny komponent genetyczny. Dobrze udokumentowane jest także znaczenie opieki wielodyscyplinarnej, wsparcia oddechowego, żywieniowego i rehabilitacyjnego.
Nadal jednak nie wiadomo jednoznacznie, dlaczego u większości osób choroba rozwija się bez uchwytnej przyczyny i dlaczego tempo progresji tak bardzo się różni. Trwają badania nad biomarkerami, które pomogłyby wykrywać ALS wcześniej i dokładniej przewidywać przebieg. Rozwijane są również terapie genetyczne i molekularne, ale ich zastosowanie dotyczy na razie wybranych grup pacjentów i nie zmienia faktu, że skuteczne leczenie przyczynowe dla wszystkich postaci choroby nadal nie jest dostępne.
W przestrzeni publicznej pojawiają się też nieporozumienia. Nie ma wiarygodnych dowodów, że „odtruwanie”, suplementacja bez wskazań czy restrykcyjne diety leczą ALS. Niektóre preparaty mogą wchodzić w interakcje z lekami i pogarszać stan odżywienia, dlatego każdą terapię uzupełniającą warto omawiać z lekarzem.
Czy stwardnienie zanikowe boczne jest chorobą dziedziczną?
Najczęściej nie. Większość przypadków ma charakter sporadyczny. Około 5–10% przypadków wiąże się z rodzinnym występowaniem i mutacjami genetycznymi. Jeśli w rodzinie były podobne zachorowania, warto omówić z neurologiem potrzebę poradnictwa genetycznego.
Czy drżenia pęczkowe mięśni oznaczają ALS?
Nie. Drżenia pęczkowe, czyli krótkie skurcze widoczne pod skórą, mogą występować także u osób zdrowych, po wysiłku, przy stresie, niedoborze snu, zaburzeniach elektrolitowych i w wielu innych chorobach. O rozpoznaniu nie decyduje pojedynczy objaw, lecz cały obraz kliniczny i badania.
Czy ALS wpływa na pamięć i zachowanie?
Tak, u części chorych. Chociaż podstawowym problemem jest uszkodzenie neuronu ruchowego, niektórzy pacjenci rozwijają zaburzenia funkcji wykonawczych, impulsywność, apatię lub objawy otępienia czołowo-skroniowego. Z tego powodu ocena neuropsychologiczna bywa pomocna.
Czy istnieje badanie krwi wykrywające stwardnienie zanikowe boczne?
Nie ma jednego standardowego badania krwi, które samo potwierdzałoby ALS. Badania laboratoryjne pomagają raczej wykluczyć inne przyczyny objawów. Rozpoznanie opiera się głównie na ocenie neurologicznej i badaniach czynnościowych, zwłaszcza EMG.
Czy stwardnienie zanikowe boczne można wyleczyć?
Obecnie nie ma metody, która u większości chorych prowadziłaby do całkowitego wyleczenia. Dostępne leczenie może spowalniać przebieg choroby i poprawiać jakość życia, ale zwykle nie odwraca już istniejącego uszkodzenia neuronów ruchowych.
Czy rehabilitacja ma sens, skoro choroba postępuje?
Tak. Odpowiednio dobrana rehabilitacja, terapia mowy i zaopatrzenie pomocnicze mogą dłużej utrzymać sprawność, zmniejszać ból i przykurcze oraz ułatwiać codzienne funkcjonowanie. Program ćwiczeń powinien być indywidualny i bez nadmiernego przeciążania.
Czy osoba z ALS zawsze szybko traci możliwość oddychania samodzielnie?
Nie zawsze i nie w takim samym tempie. Przebieg choroby jest bardzo zróżnicowany. Jednak osłabienie mięśni oddechowych jest częstym elementem progresji, dlatego regularna kontrola funkcji oddechowej ma duże znaczenie nawet wtedy, gdy chory nie odczuwa wyraźnej duszności.
Czy badania przesiewowe w kierunku ALS są zalecane u zdrowych osób?
Nie. W populacji ogólnej nie prowadzi się badań przesiewowych w kierunku stwardnienia zanikowego bocznego. Wyjątkiem mogą być sytuacje rodzinne wymagające poradnictwa genetycznego, ale decyzje te podejmuje się indywidualnie.